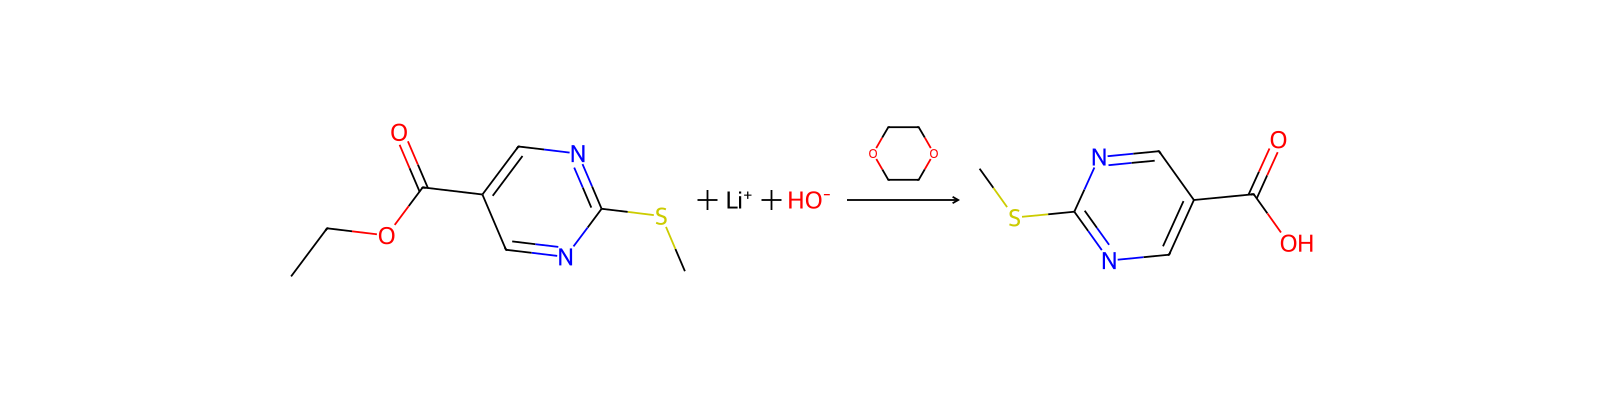
HRID 158345作为生成物
2-(Methylthio)pyrimidine-5-carboxylic acid
正在补全数据,稍后刷新页面可查看最新内容

110099-94-0CSc1ncc(C(=O)O)cn1BIJIAHGQTQWGJB-UHFFFAOYSA-N110099-94-0DTXSID70394488安全信息仅供参考,不能替代供应商安全技术说明书(SDS)、适用法规与专业评估。
Warning
H302 (100%): Harmful if swallowed [Warning Acute toxicity, oral]
P264, P264+P265, P270, P280, P301+P317, P305+P351+P338, P330, P337+P317, and P501 (click each P-code to see the statement)
The GHS information provided by 1 company from 1 notification to the ECHA C&L Inventory.
生产方法以2-(甲硫基)嘧啶-5-甲酸乙酯为原料合成2-甲硫基嘧啶-5-甲酸的一般步骤:合成例29;化合物167的合成;将2-(甲硫基)-5-嘧啶羧酸乙酯(1g,5mmol)溶解于甲醇(15mL)中。加入1N氢氧化钠溶液(6mL),反应混合物搅拌1小时。通过旋转蒸发仪去除甲醇并浓缩。加入盐酸(500μL),过滤所得沉淀,用水洗涤后真空干燥,得到811mg(95%收率)目标产物。采用EEDQ(如合成实施例1所述)将所得嘧啶羧酸与4-氟苯胺偶联,得到911mg(73%收率)嘧啶甲酰胺中间体。将嘧啶甲酰胺的硫代甲基醚部分(800mg,3.1mmol)在乙腈(150mL)中用间氯过氧苯甲酸(530mg,3.1mmol)于室温下氧化1小时,过滤所得沉淀并真空干燥,得到300mg(35%收率)氧化产物。将粗产物(300mg)溶解于无水N,N-二甲基甲酰胺(20mL)中,加入硫化钠(124mg,2mmol)。反应混合物温和回流2小时,随后加入乙酸乙酯(100mL),有机层用水洗涤。通过旋转蒸发器去除有机溶剂,并通过制备型高效液相色谱纯化6-巯基-嘧啶甲酰胺中间体,得到18mg产物。最后,采用方法B用2-溴甲基-苯基硼酸将6-巯基-嘧啶甲酰胺烷基化,得到10mg(36%收率)化合物163,为白色固体。ESI-MS m/z = 384.0 [M + H]+。参考文献:[1] Acta Chemica Scandinavica, Series B: Organic Chemistry and Biochemistry, 1986, vol. 40, # 9, p. 764 - 767[2] Patent: US2010/210593, 2010, A1. Location in patent: Page/Page column 50[3] Patent: EP2942346, 2015, A1. Location in patent: Paragraph 0191[4] Patent: WO2017/176812, 2017, A1. Location in patent: Paragraph 0389[5] Journal of Chemical Research, 2007, # 8, p. 490 - 493